
Crentzfeldt-Jakob: o que existe hoje em pesquisa e por que tratamentos experimentais ainda não significam cura
Por Redação
Campina Grande, PB – 11/09/2026
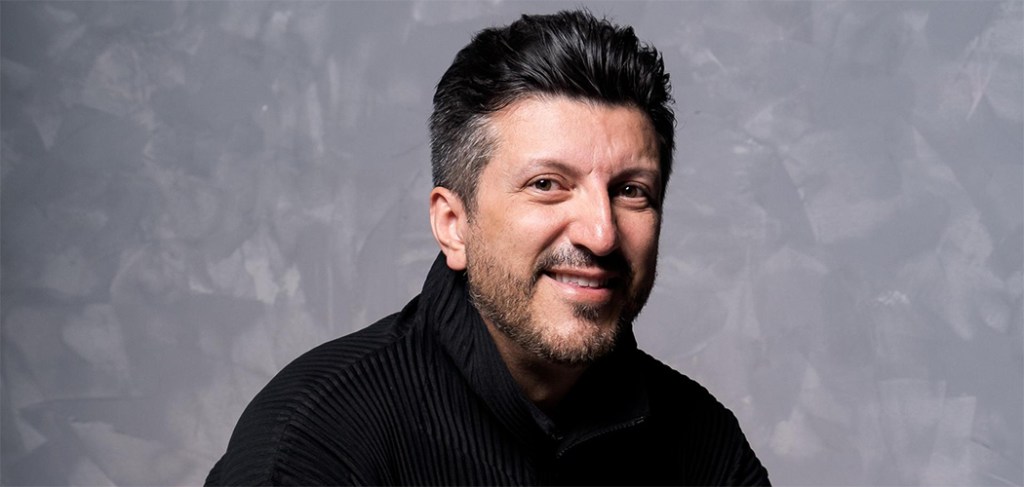
O diagnóstico de doença de Creutzfeldt-Jakob (DCJ) divulgado pela família de Lito Sousa (59), criador do canal Aviões e Músicas, colocou em evidência uma doença rara, grave e de rápida progressão que atinge os tecidos do cérebro, e pode levar a morte. A mobilização nas redes sociais em busca de alternativas terapêuticas também chamou atenção para pesquisas que investigam novas estratégias para combater as doenças priônicas.
Segundo estudos, 85% dos casos da doença ocorrem de forma esporádica, quando não é possível fazer a identificação das causas específicas da doença, já que as características hereditárias são menos frequentes. E devido a condição ser rara, o diagnóstico é complexo. Para a Dra. Alice Del Colletto, e professora de Biomedicina, “os sintomas iniciais da doença podem variar e se confundir com outras doenças, dificultando a identificação. Para o diagnóstico, são utilizados exames de ressonância magnética do cérebro, eletroencefalograma e análise do líquido cefalorraquidiano”, afirma.
Existem 4 tipos de DCJ, a esporádica ainda é um mistério para os médicos. 15% tem relação genética, herdada de um dos pais. O terceiro tipo é a iatrogênica, que segundo registros raros de pacientes que desenvolveram a doença após serem expostos a prions durante procedimentos médicos invasivos como o uso de hormônio de crescimento extraído de cadáveres, prática abandonada desde 1977, ou enxertos de dura-máter (membrana que envolve o cérebro), ou que acabaram adquirindo uma variante ao consumir carne de animais contaminados, sendo o quarto tipo da doença.
Há também uma variante da DCJ, associada a ingestão de carne bovina contaminada pela encefalopatia espongiforme bovina, popularmente conhecida como “doença da vaca louca”, que ficou conhecida mundialmente nos anos 1990 e 2000, sobretudo no Reino Unido.
No Brasil, menos de 100 casos suspeitos são registrados por ano, e tomou proporções públicas quando uma figura pública recebeu o diagnóstico. A doença chama não apenas por sua gravidade mas por ser muito raro, segundo estimativas 1 a 2 casos por milhão de habitantes por ano no mundo são acometidos pela condição. Devido a sua raridade, muitas pessoas ainda não têm conhecimento da mesma. Mas ao longo de 17 anos, foram confirmados 547 casos da doença. Quanto às variantes no Brasil, não há nenhum registro, e todas as suas formas são de notificação obrigatória.
De acordo com o neurologista Adalberto Studart, vice-coordenador do departamento científico de Neurologia Cognitiva da Academia Brasileira de Neurologia, a DCJ faz parte de um grupo de doenças causadas não por vírus, bactérias ou fungos, mas por uma proteína que muda de forma dentro do próprio cérebro.
“A proteína priônica celular é fisiologicamente encontrada nos neurônios, mas quando ela muda a sua conformação, ela se torna patogênica [passa a agir como agente da doença], levando a um processo de neurodegeneração de rápida progressão”, diz Studart.
“Em situações raras, essa proteína muda de forma e ‘contamina’ outras proteínas saudáveis ao seu redor, fazendo com que elas também se transformem. Esse processo se espalha de forma cada vez mais rápida pelo cérebro, até causar a degeneração dos neurônios e o surgimento dos sintomas da doença”, explica Cristiano Aguzzoli, pesquisador associado e supervisor dos estudos clínicos do Rio Grande do Sul (Inscer).
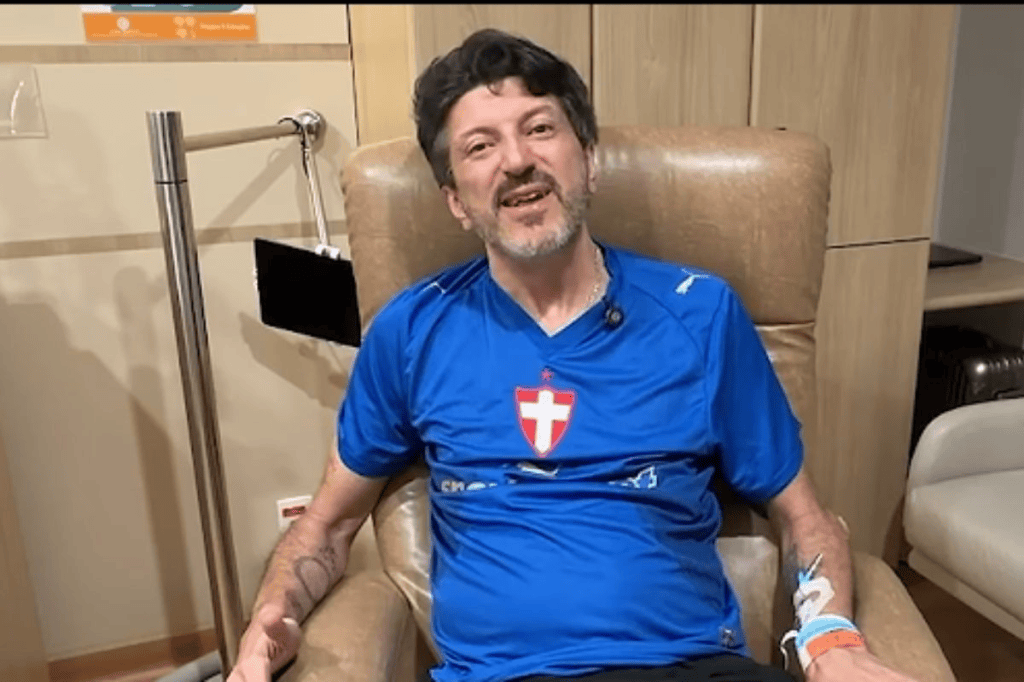
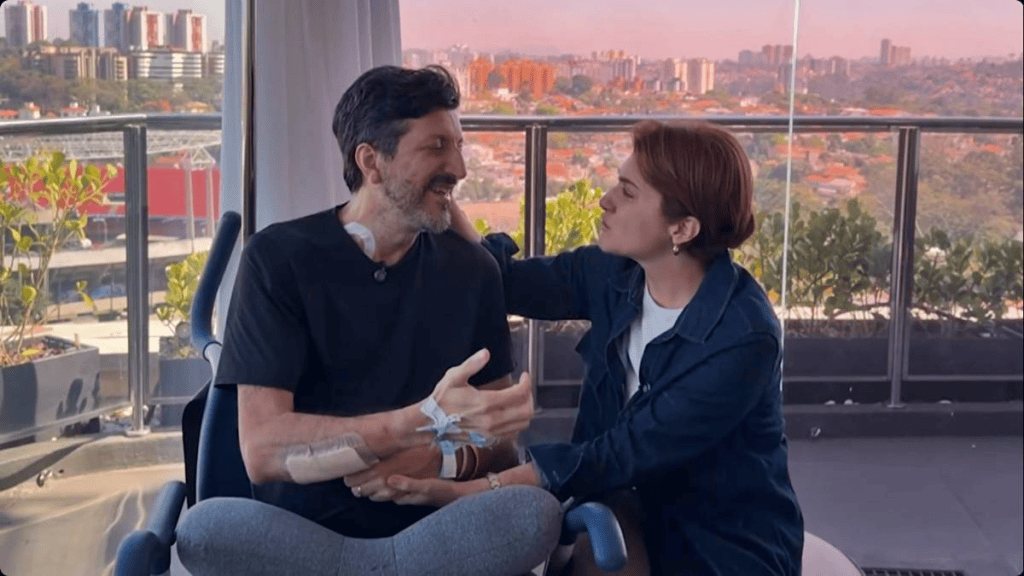
No caso do influenciador, informações vinda de sua esposa Mila Seidi, o piloto se mantém lúcido, mas teve seus movimentos comprometidos e perdeu parte se sua visão, e com dificuldades de falar.
A doença se instala no momento que as formas anormais da proteína que são produzidas dentro das células do cérebro, conhecida como príons, passam a se acumular, trazendo comprometimento para o funcionamento do cérebro.
“O paciente apresenta um processo degenerativo de rápida progressão (em geral 6 meses), caracterizado por uma demência, sintomas motores (como abalos musculares, chamados de mioclonias, rigidez musculares e incoordenação, também chamado ataxia) e frequentemente alterações visuais complexas. Após alguns meses, o paciente evolui com um estado de mutismo acinético [o paciente para de falar, de interagir e de se movimentar]”, diz Aguzzoli.
Para aliviar os sintomas medicações psicotrópicas — como antidepressivos ou antipsicóticos — para agitação ou humor deprimido, remédios para insônia, e medicamentos específicos para controlar sintomas motores, como o levetiracetam (para as mioclonias) e o baclofeno (para a rigidez muscular). Além disso, também é necessário haver acompanhamento multidisciplinar, com fisioterapia, fonoaudiologia e uma equipe médica especializada em cuidados paliativos, além do neurologista.
“O diagnóstico exige uma investigação neurológica cuidadosa. Atualmente, testes mais específicos, como o RT-QuIC, podem auxiliar na identificação de alterações relacionadas aos príons e aumentar a precisão diagnóstica”, afirma a professora.
Antes do fechamento do diagnóstico, é necessário o descarte de outras condições que têm sintomas semelhantes e que possuem tratamento como: encefalites paraneoplásicas, doenças autoimunes ligadas a tumores.
Tendo em vista que ainda não se sabe como as células passam a acumular os príons. Uma possível hipótese é de que seja advinda de um efeito colateral drástico de infecções virais, porém não se tem até o momento comprovações científicas que possam provar.
“O vírus ele se utiliza da maquinária da célula para se replicar e isso causa um estresse para a célula. Alguns vírus, quando fazem isso, matam a célula, outros conseguem se multiplicar e sair sem matar. A gente tenta entender se esse estresse tem relação com o acúmulo dessas proteínas”, explica a professora do Instituto de Bioquímica Médica Leopoldo Meis da Universidade Federal do Rio de Janeiro (UFRJ), Tuane Vieira.
A especialista ainda comenta que “Quando essa forma alterada encontra uma proteína com a forma certa, ela muda essa proteína certa para a forma errada. Aí vira um efeito dominó. Isso vai se aglomerando, o que leva à morte dos neurônios e consequentemente à neurodegeneração.”
Embora existam estudos experimentais considerados promissores, ainda não há medicamento aprovado capaz de interromper ou reverter a evolução da doença de Creutzfeldt-Jakob. Para o médico geneticista Dr. Paulo Zattar Ribeiro, essa diferença é fundamental para que pacientes e familiares recebam informação correta em um momento de extrema vulnerabilidade.
“É compreensível que uma família, diante de um diagnóstico tão grave e de uma doença que pode evoluir rapidamente, procure todas as possibilidades existentes. O ponto é que precisamos diferenciar uma terapia experimental de um tratamento cuja eficácia já foi comprovada. Hoje, existem pesquisas importantes em andamento, mas ainda estamos diante de hipóteses terapêuticas que precisam ser testadas”, explica.
O que é a doença de Creutzfeldt-Jakob?
A doença de Creutzfeldt-Jakob faz parte do grupo das doenças priônicas, condições neurodegenerativas associadas ao dobramento anormal da proteína priônica. Em condições normais, a proteína priônica, conhecida como PrP, está presente principalmente no sistema nervoso. Na doença, uma forma anormal da proteína consegue induzir outras proteínas normais a também assumirem uma conformação inadequada. Esse processo favorece o acúmulo de proteínas anormais e a destruição progressiva das células nervosas.
A consequência é uma deterioração neurológica extremamente rápida. Entre os possíveis sintomas estão alterações cognitivas, dificuldade para caminhar, perda de coordenação, alterações visuais, mudanças comportamentais, movimentos involuntários e perda progressiva da autonomia. Segundo o CDC, aproximadamente 85% dos casos de DCJ são esporádicos e, após o início dos sintomas, a evolução pode ocorrer em poucos meses.
“A velocidade de progressão é uma das características que tornam a doença particularmente devastadora. É uma condição muito diferente das doenças neurodegenerativas que normalmente imaginamos quando falamos em demência, porque a deterioração pode acontecer em um intervalo de tempo bastante curto”, afirma Paulo Zattar.
Na maioria dos casos, a doença não é hereditária
Apesar de a doença poder ter origem genética, essa não é a situação da maioria dos pacientes, no entanto, é possível que venha por fatores hereditários, relacionados a questões genéticas, porém é muito raro.
De acordo com o Ministério da Saúde, cerca de 85% dos casos são classificados como esporádicos. As formas hereditárias representam aproximadamente 5% a 15% dos casos e estão relacionadas a alterações no gene PRNP, responsável pela produção da proteína priônica. Isso significa que o diagnóstico de DCJ não deve ser automaticamente interpretado como uma doença hereditária na família.
“Doença rara não é sinônimo de doença genética. Na DCJ, a forma esporádica é a mais frequente. A investigação genética pode ser muito importante em situações específicas, principalmente quando existem elementos clínicos ou familiares que levantem essa possibilidade, mas não podemos presumir que todos os familiares de um paciente estejam geneticamente sob risco”, esclarece o geneticista.
No caso de Lito Sousa, às informações públicas disponíveis não permitem determinar a classificação etiológica individual da doença. Estes sintomas neurológicos afetam diretamente o funcionamento do sistema nervoso central, comprometendo a capacidade do corpo de realizar tarefas simples do dia a dia e reduzindo significativamente a qualidade de vida do indivíduo.
- Alterações no controle do movimento: Dificuldade para equilibrar-se ou realizar movimentos precisos (ataxia), acompanhada de tremores involuntários.
- Comprometimento muscular: Surgimento de contrações musculares bruscas e não intencionais (mioclonia), além de episódios de fraqueza extrema ou perda total de movimentos (paralisia).
- Declínio das funções cognitivas: Prejuízo na capacidade de retenção de informações (memória), episódios de confusão mental e deterioração progressiva do raciocínio (quadros demenciais).
- Disfunções sensoriais e de bem-estar: Complicações para se comunicar e articular palavras, alterações na visão, sensação contínua de cansaço extremo (fadiga) e irregularidades no padrão de sono.
Existe tratamento?
Atualmente, não existe uma terapia modificadora da doença aprovada capaz de interromper ou reverter a evolução da DCJ. Cerca de 90% que são acometidas pela condição chegam a óbito em até um ano, após as primeiras manifestações da doença. A assistência dada ao paciente é paliativa para controlar os sintomas.
Isso, entretanto, não significa ausência de cuidados. O tratamento disponível é direcionado principalmente ao controle dos sintomas e à prevenção de complicações, podendo envolver acompanhamento neurológico, suporte nutricional, fisioterapia, controle de dor, agitação e movimentos involuntários, além de cuidados paliativos.
“Mesmo quando não temos uma terapia capaz de modificar a doença, existe muito a ser feito. O cuidado médico continua sendo fundamental para controlar sintomas, evitar complicações e proporcionar o máximo possível de conforto e qualidade de vida ao paciente”, ressalta Paulo.
A aposta dos pesquisadores está em uma tecnologia inovadora baseada no chamado “RNA de interferência pequeno” (siRNA). Na prática, a molécula funciona como um “freio”: ela atua para desacelerar a produção da proteína priônica (PrP), apontada como a principal vilã no avanço dessas enfermidades.
As doenças por príons surgem a partir de um “erro de fabricação” no organismo. Quando as proteínas priônicas mudam para um formato anormal, elas começam a se acumular de forma descontrolada no sistema nervoso. Esse acúmulo gera um efeito cascata devastador, destruindo progressivamente as células do cérebro e provocando o surgimento de sintomas neurológicos graves.
Para confirmar a DCJ, existe um exame bastante avançado que se chama RT-QuilC, a sua realização é feita apenas no Instituto de Bioquímica Médica da UFRJ. E devido a alta capacidade de infecção dos príons, o exame é realizado apenas em laboratórios com alto nível de biossegurança podem fazer a manipulação.
“A gente pega a proteína normal e coloca em contato com uma amostra de líquor do paciente. Depois de uma série de experimentos, a gente consegue detectar se aquela amostra converteu ou não a estrutura da proteína normal em anormal. Esse é o padrão ouro para diagnosticar essa doença ainda em vida”, explica Tuane.
Pesquisas tentam reduzir a produção da proteína priônica
Uma terapia experimental vem sendo desenvolvida por pesquisadores da Universidade de Harvard e já começou a ser testada em pacientes com doenças priônicas, uma delas é a doença de Creutzfeldt-Jakob (DCJ). Uma das principais linhas de investigação atualmente busca interferir em uma etapa central do mecanismo da doença: a produção da proteína priônica normal.
A hipótese é que reduzir a quantidade de PrP disponível no sistema nervoso possa dificultar a propagação do processo de conversão da proteína normal em sua forma anormal. Uma das estratégias estudadas é o ION717, desenvolvido pela Ionis Pharmaceuticals. O medicamento utiliza uma tecnologia conhecida como oligonucleotídeo antissenso (ASO), desenvolvida para interferir no RNA mensageiro relacionado à produção da proteína priônica.
O estudo PrProfile (NCT06153966) avalia segurança, tolerabilidade, farmacocinética e farmacodinâmica do ION717 administrado por via intratecal. O estudo é de fase 1/2a e, segundo informações atualizadas em agosto de 2026, está ativo, mas não recrutando novos participantes no momento.
“É uma estratégia cientificamente muito interessante porque tenta agir em um mecanismo diretamente relacionado à doença. Mas é importante lembrar que uma boa hipótese biológica ainda precisa demonstrar benefício clínico. O fato de um medicamento reduzir um marcador ou atingir seu alvo não significa automaticamente que ele consiga prolongar a vida ou mudar a evolução da doença”, explica o médico.
Outra frente de pesquisa utiliza tecnologia de siRNA
Outra estratégia em investigação utiliza pequenos RNAs de interferência, conhecidos como siRNA. O estudo PRiSM (NCT07444580) avalia um siRNA direcionado à proteína priônica em adultos com doença priônica sintomática. Trata-se de um estudo de fase 1, aberto e de escalonamento de dose, com administração intratecal. O objetivo principal é avaliar segurança, tolerabilidade, farmacocinética e farmacodinâmica.
O estudo é patrocinado pelo Broad Institute of MIT and Harvard e, atualmente, aparece como recrutando participantes em centros nos Estados Unidos. “ASO e siRNA utilizam mecanismos diferentes, mas partem de uma ideia semelhante: reduzir a produção da proteína priônica. São abordagens que representam uma fronteira importante da pesquisa em doenças priônicas. O que ainda precisamos descobrir é se essa redução será suficiente, segura e, principalmente, se produzirá um benefício clínico significativo para os pacientes”, afirma Paulo Zattar.
Pesquisadores brasileiros também estão em busca de tratamento para a DCJ. O Instituto de Bioquímica Médica da UFRJ em parceria com a Universidade Federal Fluminense e a Universidade Federal de Goiás estão realizando investigações sobre os efeitos de dois compostos extraídos da moringa oleífera, popularmente conhecida como acácia-branca.
Em processo de In vitro, os resultados foram positivos. Visto que os estudos brasileiros possuem vantagem, já que os compostos tiveram a capacidade de desagregar os príons que estavam acumulados. A partir disso, um futuro medicamento tanto pode evitar que a doença progrida como pode desfazer os impactos causados pela doença no cérebro. Porém, a pesquisadora enfatiza que a pesquisa ainda se encontra em estágio inicial, e não se descobriu ainda que a moringa pode curar a DCJ. Sendo necessários inúmeros testes, tanto em animais quanto em humanos.
Os passos seguintes dos pesquisadores é ir atrás de financiamento para realizar testes em animais em uma parceria conjunta com pesquisadores franceses. No momento, a pesquisa vem sendo financiada pelo Conselho Nacional de Desenvolvimento Científico e Tecnológico (CNPQ) e pela Fundação Carlos Chagas de Amparo à Pesquisa do Estado do Rio de Janeiro (Faperj).
“O extrato da planta inibiu essa capacidade que a proteína errada tem de converter a proteína certa. Depois, a gente ligou essa proteína a umas bolinhas magnéticas para pescar quais as moléculas do extrato capazes de interagir com essa proteína e no final chegamos a dois compostos, o ácido clorogênico e o ácido neoclorogênico”, explica Tuane Vieira ao falar sobre os estudos.
Estar em um estudo não significa ter acesso a uma cura
A repercussão do caso de Lito também provocou mobilização nas redes sociais em busca de uma vaga em pesquisas experimentais. A própria farmacêutica responsável pelo ION717 informou que não está aceitando novos participantes no momento.
Para o geneticista, essa situação evidencia uma questão importante sobre como os ensaios clínicos funcionam. “Um ensaio clínico não é simplesmente uma porta de entrada para um medicamento que já sabemos que funciona. O estudo existe justamente porque ainda precisamos responder perguntas fundamentais sobre segurança, dose, efeitos no organismo e eficácia. É uma etapa da pesquisa, não uma garantia de tratamento”, explica.
Na fase 1, por exemplo, os pesquisadores concentram-se principalmente em questões de segurança, tolerabilidade e definição de dose. Estudos posteriores buscam reunir evidências mais robustas sobre eficácia e relação entre benefício e risco. Além disso, mesmo quando um estudo está recrutando, isso não significa que todos os pacientes diagnosticados sejam elegíveis.
São duas substâncias diferentes, no entanto, o estudo que se encontra em estágio avançado é o da Ionis, com oligonucleotídeo antissenso (molécula de DNA) que é aplicado diretamente na medula, por meio de pulsão lombar. Em 2024, a empresa fez o teste em 56 pacientes. Em março deste ano, foi realizado um novo recrutamento para testar uma nova dose. Porém, os dados dos resultados só serão divulgados no próximo ano.
De acordo com Tuane, as substâncias em fase de teste têm um grande potencial de fazer a redução da quantidade de matéria-prima necessária para o surgimento de novos príons, no entanto, podem não ter o efeito para o estoque acumulado. O que poderia tanto retardar a doença, quanto não conseguir reverter os danos causados pela condição.
“A gente só tem 100% de certeza que isso funciona depois dos testes. Pode ser que não funcione ou pode ser que não cure, mas prolongue o tempo de vida e melhore a qualidade de vida do paciente”, afirma a pesquisadora.
Critérios podem limitar a participação
Esses ensaios clínicos possuem critérios específicos de inclusão e exclusão. Podem ser avaliados fatores como idade, confirmação diagnóstica, estágio da doença, tempo desde o início dos sintomas, condições clínicas associadas, resultados de exames e capacidade de cumprir as visitas e procedimentos previstos.
No caso do PrProfile, entre os critérios descritos está a presença de doença priônica em estágio inicial no momento da triagem, além da disponibilidade para cumprir as exigências do protocolo e contar com um cuidador capaz de acompanhar o paciente durante o estudo.
“Em uma doença de evolução tão rápida, o tempo é uma questão extremamente sensível. Por isso, quando uma família considera um estudo experimental, é importante que converse diretamente com a equipe responsável pela pesquisa e com o médico que acompanha o paciente. Somente os pesquisadores podem determinar se aquela pessoa atende aos critérios do protocolo”, orienta Paulo.
Esperança científica precisa caminhar com transparência
Para o especialista, a existência de pesquisas com ASO e siRNA representa, sim, uma perspectiva importante para o futuro das doenças priônicas.
Mas esperança e evidência científica não são sinônimos.
“É legítimo ter esperança. A ciência avança justamente porque pesquisadores estão dispostos a testar novas hipóteses. Mas também faz parte da ciência reconhecer aquilo que ainda não sabemos. Hoje, essas terapias são experimentais. Ainda precisamos determinar se conseguem produzir um benefício clínico real e se os riscos são aceitáveis”, afirma.
A recomendação, portanto, é que pacientes e familiares busquem informações diretamente com equipes médicas e centros de pesquisa, evitando interpretações de redes sociais que apresentem estudos iniciais como tratamentos comprovados.
“Informar uma família de que existe pesquisa é oferecer uma possibilidade real. Dizer que existe uma cura disponível e que ela está sendo negada é algo completamente diferente e pode gerar falsas expectativas em um momento de enorme fragilidade. Precisamos falar sobre esperança, mas sempre com responsabilidade, transparência e respeito à evidência científica”, conclui o Dr. Paulo Zattar Ribeiro.
Sobre o especialista
Paulo Zattar Ribeiro é médico geneticista, fellow em Oncogenética pela USP e doutorando em Reprodução Humana pela mesma instituição. Atua na interface entre genética, doenças raras e cuidado centrado no paciente, com foco em decisões clínicas baseadas em evidência.
A Doença de Creutzfeldt-Jakob (DCJ) é uma enfermidade neurodegenerativa rara, de evolução rápida e extremamente agressiva. Provocada pelo acúmulo de proteínas priônicas mal dobradas no cérebro, a condição desafia a medicina há décadas pela ausência de tratamentos capazes de deter sua progressão. Contudo, avanços recentes em terapias gênicas e abordagens moleculares têm aberto novas perspectivas de estudo na comunidade científica.
Para detalhar o funcionamento da doença, a importância do diagnóstico genético e o cenário atual das pesquisas clínicas, conversamos com o Dr. Paulo Zattar Ribeiro, médico geneticista.
Confira a entrevista completa a seguir.
Entrevista com o Dr. Paulo Zattar Ribeiro, médico geneticista
A DCJ costuma ser associada a uma doença genética, mas na maioria dos casos é esporádica. Por que essa distinção é tão importante para os familiares?
Essa distinção é fundamental porque ter doença de Creutzfeldt-Jakob não significa automaticamente que os filhos ou irmãos estejam em risco. Aproximadamente 85% dos casos são esporádicos — ou seja, surgem sem uma variante genética hereditária identificável e sem uma causa externa conhecida. Cerca de 10% a 15% das doenças priônicas humanas estão relacionadas a variantes patogênicas germinativas no gene PRNP.
Nas formas genéticas, a herança costuma ser autossômica dominante. Isso significa que, se identificamos uma variante patogênica no PRNP do paciente, cada filho tem, em princípio, 50% de chance de herdar essa alteração. Contudo, isso não se traduz necessariamente em 50% de chance de desenvolver a doença, pois a penetrância varia conforme a variante. Algumas, como certas mutações associadas à D178N, possuem penetrância muito alta; outras, como a V210I, podem ter penetrância bem menor. A E200K, uma das mais conhecidas, apresenta penetrância dependente da população e da idade.
A ausência de histórico familiar não exclui uma doença genética. Isso pode ocorrer por penetrância incompleta, familiares que faleceram antes da idade de manifestação, famílias pequenas ou, raramente, uma variante de novo. Por isso, diante de uma doença priônica confirmada, a discussão sobre a análise molecular do gene PRNP deve ser individualizada e acompanhada de aconselhamento genético, principalmente antes de testar familiares assintomáticos.
Para os familiares, o ponto central é: na forma esporádica, não há evidência de risco hereditário aumentado comparável ao das formas genéticas. É a identificação de uma variante patogênica no PRNP que muda completamente o direcionamento familiar. Nesses casos, a consulta genética permite também abordar a reprodução assistida, orientando sobre fertilização in vitro com teste genético pré-implantacional (PGT-M).
Hoje, pesquisas envolvendo ION717 e estratégias de RNA buscam reduzir a produção da proteína priônica. O que já sabemos sobre a segurança e o potencial dessas abordagens?**
Existe uma lógica biológica muito clara em desenvolvimento: em vez de tentar destruir o príon já acumulado, os pesquisadores buscam reduzir a produção da proteína priônica normal (PrP), pois é ela que serve de substrato para a propagação da forma alterada.
Vale pontuar uma precisão técnica: o ION717 não é um siRNA, mas sim um oligonucleotídeo antissenso (ASO). Ele se liga ao RNA mensageiro do PRNP para diminuir a síntese de PrP. Atualmente, a molécula está sendo avaliada no ensaio clínico PrProfile (NCT06153966), um estudo de fase 1/2a (first-in-human) com administração intratecal. O objetivo primário é avaliar segurança e tolerabilidade, além de verificar se ocorre redução da concentração de PrP no líquido cefalorraquidiano.
É essencial ressaltar que ainda não existem demonstrações clínicas publicadas e revisadas por pares confirmando que o ION717 prolonga a sobrevida ou retarda a perda neurológica em humanos. O estudo atual responde a perguntas fundamentais de dosagem, segurança e efeito biológico.
No campo pré-clínico, os dados são promissores. Reduzir a PrP em modelos animais altera o curso da doença. Em 2025, um trabalho de edição de base em camundongos humanizados reduziu a PrP cerebral e prolongou a sobrevida após desafio com príons humanos em cerca de 52%. Embora a edição gênica não esteja pronta para aplicação clínica imediata, os dados reforçam o silenciamento da PrP como um alvo biologicamente viável. Estratégias de siRNA atuam no mesmo sentido, mas ainda enfrentam desafios de distribuição no sistema nervoso central.
A principal questão pendente é: se reduzirmos a PrP no cérebro humano em níveis suficientes, conseguiremos desacelerar de forma clinicamente significativa uma doença já em progressão? Outro desafio é a janela de intervenção: como a perda neuronal não é reversível, existe um ponto limite a partir do qual interromper o processo não recupera os tecidos já lesionados.
Para uma família que recebe o diagnóstico e encontra “tratamentos experimentais” nas redes sociais, qual é a orientação prática para distinguir pesquisas legítimas de promessas sem comprovação?
A orientação é fazer uma distinção clara entre pesquisa experimental legítima e tratamentos sem comprovação vendidos como cura. Uma pesquisa científica estruturada possui protocolo formal, registro público, instituição responsável, critérios rígidos de inclusão e exclusão, aprovação por comitês de ética e monitoramento sistemático. Esses ensaios clínicos podem ser verificados em bases públicas, como o ClinicalTrials.gov (onde o estudo do ION717 está registrado sob o código NCT06153966).
Recomendo verificar cinco pontos centrais:
- Existe número de registro público do ensaio clínico?
- Quem é o patrocinador e qual instituição conduz a pesquisa?
- Qual é a fase atual do estudo?
- Existem dados publicados em periódicos científicos revisados por pares ou apenas relatos em redes sociais?
- Há promessa de cura ou cobrança financeira para administração da terapia?
Até o momento, não existe tratamento aprovado capaz de curar ou alterar comprovadamente a evolução da DCJ. As entidades globais de saúde mantêm a classificação da DCJ como uma condição sem tratamento curativo ou vacina disponível.
Diante do quadro, a busca por ensaios experimentais não deve substituir os cuidados paliativos, o suporte multiprofissional (fisioterapia, fonoaudiologia, suporte nutricional) e o manejo sintomático. O acompanhamento clínico e a investigação científica devem caminhar juntos.
A rapidez com que a DCJ evolui torna a busca por novas terapias urgentes. O estágio atual das pesquisas permite falar em uma perspectiva concreta de tratamento modificador nos próximos anos?
Há razões científicas para otimismo superiores às de anos anteriores, mas ainda é prematuro estabelecer prazos para um tratamento eficaz. A mudança conceitual é significativa: dispomos hoje de estratégias focadas na causa do problema, como o silenciamento da proteína PrP por ASOs, interferência de RNA e edição genômica.
Entretanto, a transição dos modelos animais para a prática médica exige a comprovação de:
- Segurança e tolerabilidade no cérebro humano;
- Taxa de redução adequada de PrP;
- Desaceleramento da deterioração neurológica;
- Aumento real de sobrevida com benefício superior aos riscos.
O ION717 é relevante por ser o primeiro ASO a levar essa abordagem para avaliação clínica formal em humanos com doença priônica, mas o processo permanece na fase 1/2a. Existe uma perspectiva concreta de desenvolvimento de terapias modificadoras, mas ainda não de eficácia comprovada.
No futuro, o cenário pode se dividir: em indivíduos com variantes genéticas conhecidas, haverá a possibilidade teórica de intervir antes do surgimento dos sintomas. Na forma esporádica, o desafio permanece maior, pois a identificação costuma ocorrer quando a neurodegeneração já está instalada.
Quantas pessoas no mundo foram diagnosticadas com essa doença?
Não existe um registro cumulativo mundial unificado que contabilize o número total histórico de pessoas diagnosticadas com DCJ. O parâmetro epidemiológico correto para mensurar a doença é a incidência anual.
A DCJ é uma enfermidade rara. A taxa de incidência global situa-se na ordem de 1 caso por milhão de habitantes a cada ano, podendo apresentar variações ligeiramente superiores em países com sistemas de vigilância epidemiológica e diagnóstico mais consolidados.
Considerando a população mundial, a estimativa teórica é de aproximadamente 8 mil ou mais novos casos anuais globalmente. A prevalência (número de pessoas vivendo com a doença em um determinado momento) é baixa devido ao curso rápido da enfermidade. A forma esporádica responde por cerca de 85% de todos os diagnósticos.
Ao receber o diagnóstico, qual é a expectativa de sobrevida? Quais são os principais sintomas e como se chega ao diagnóstico?
A velocidade de progressão é uma das marcas da enfermidade. Na forma esporádica clássica, a média de sobrevida após o início dos sintomas é de quatro a cinco meses, com a maioria dos pacientes falecendo no período de um ano. Contudo, esses dados epidemiológicos variam conforme o subtipo molecular, a idade de acometimento e a forma da doença (esporádica ou genética).
Sintomas
O quadro é caracterizado por um declínio neurológico acelerado. As manifestações iniciais costumam incluir:
- Alterações cognitivas, falhas de memória, confusão mental e mudanças comportamentais ou psiquiátricas.
Com a evolução da doença, surgem:
- Ataxia (perda de equilíbrio e coordenação), distúrbios visuais, dificuldade na fala (disartria), rigidez muscular, sinais piramidais/extrapiramidais e mioclonias (contrações musculares involuntárias abruptas).
- Em estágios avançados, é frequente o surgimento do mutismo acinético, estado no qual o paciente se mantém desperto, mas sem capacidade de iniciação motora ou interação verbal.
Diagnóstico
A investigação clínica é iniciada perante um quadro de demência rapidamente progressiva associado a sintomas motores ou visuais. Os principais exames complementares incluem:
- Ressonância Magnética do Cérebro: Sequências ponderadas em difusão (DWI) podem demonstrar hipersinal característico no córtex cerebral (cortical ribboning) e nos núcleos da base (caudado e putâmen).
- Análise do Líquido Cefalorraquidiano (LCR): O teste de conversão induzida por trepidação (RT-QuIC) identifica a atividade de amplificação da proteína priônica alterada, apresentando alta especificidade. Exames complementares incluem a pesquisa da proteína 14-3-3.
- Eletroencefalograma (EEG): Pode evidenciar complexos periódicos de ondas agudas.
- Análise Genética: O sequenciamento do gene PRNP, é indicado para diferenciar as formas esporádicas das hereditárias e orientar o aconselhamento da família.
Embora a confirmação definitiva dependa do exame histopatológico pós-morte, a combinação de critérios clínicos, ressonância magnética e o teste RT-QuIC permite o diagnóstico de DCJ provável com elevada precisão em vida.
“A doença de Creutzfeldt-Jakob permanece entre as condições neurológicas mais agressivas da medicina. Contudo, as pesquisas atuais direcionam-se pela primeira vez à causa central do processo: a disponibilidade da proteína priônica. É um avanço científico relevante, embora as abordagens sigam em estágio experimental. Do ponto de vista familiar, cabe ressaltar que a maioria dos casos é esporádica; a confirmação de risco hereditário depende exclusivamente da investigação do gene PRNP acompanhada de aconselhamento genético.” — Dr. Paulo Zattar Ribeiro
Fonte: CNN/Agência Brasil/BBC


Deixe um comentário